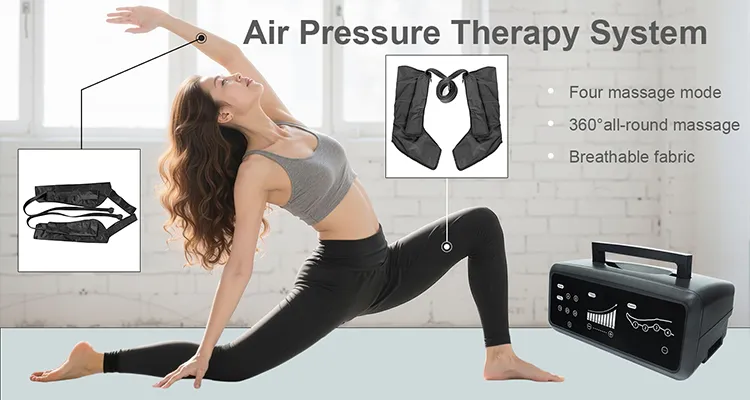
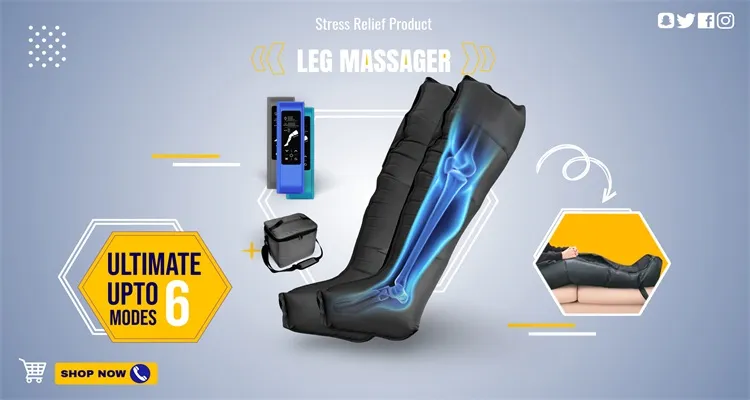
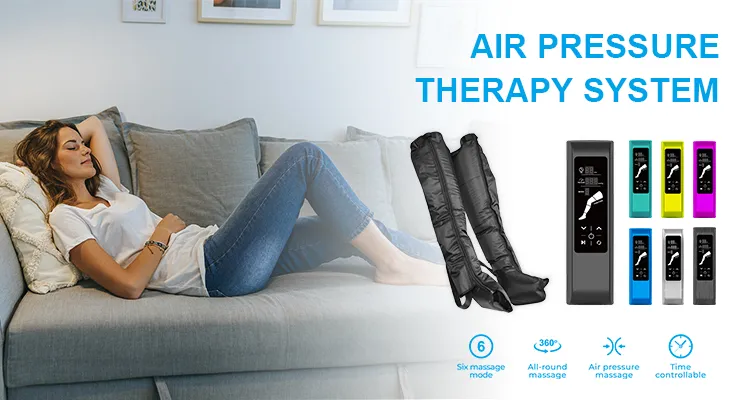
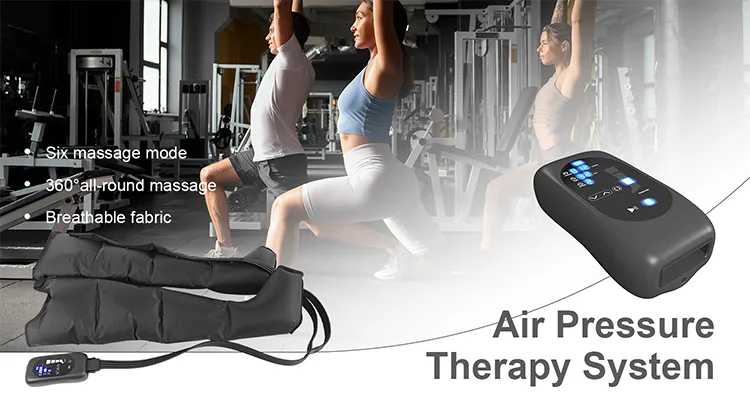
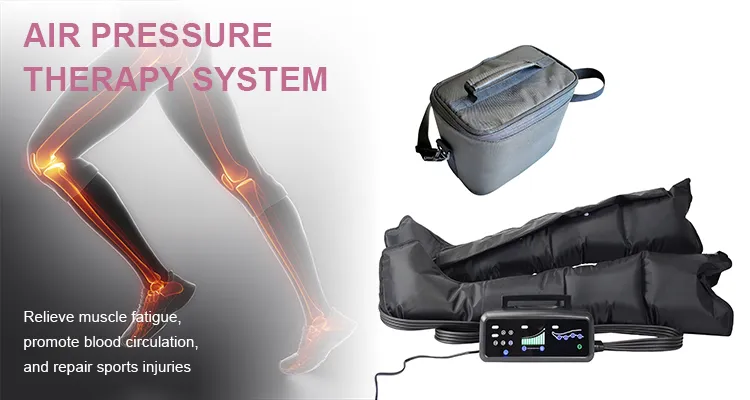
As botas de compressão, ou mais especificamente, os sistemas de compressão pneumática intermitente (IPC), consistem em mangas insufláveis e bombas programáveis para compressão cíclica dos membros. Em clínicas de recuperação e reabilitação desportiva, estes sistemas são utilizados para melhorar o retorno venoso ao coração, minimizar a dor e o edema pós-exercício e ajudar protocolos de regresso mais rápido ao jogo.
A resposta prática para os especialistas em reabilitação, fisioterapeutas, engenheiros biomédicos e praticantes de medicina desportiva nos Estados Unidos é quais as normas que as botas de compressão devem cumprir para garantir que podem ser utilizadas de forma segura e eficaz nestes hospitais e instalações de reabilitação.
A resposta curta: conformidade com os regulamentos da FDA relativos à autorização de dispositivos, sistemas de gestão da qualidade (QMS), biocompatibilidade de acordo com a norma ISO 10993 para materiais, limpeza e desinfeção para reprocessamento, diretrizes de controlo de infecções a nível clínico e determinadas normas de compatibilidade eléctrica e electromagnética (EMC) no âmbito da série IEC 60601. Isto ajuda a garantir um dispositivo seguro e fiável para o doente e um fluxo de trabalho clinicamente gerível.
O que são botas de compressão de grau clínico?
Nem todas as "botas de compressão" são semelhantes. Por exemplo, os sistemas de recuperação para consumidores oferecem funcionalidades simples e programáveis semelhantes a massagens. Em contrapartida, os sistemas IPC de nível clínico/hospitalar são concebidos - e rigorosamente testados - para serem utilizados com segurança em vários doentes em ambientes clínicos monitorizados.
Principais distinções:
-
Durabilidade e precisão de pressão: As unidades clínicas são concebidas para controlar e administrar com segurança e precisão a compressão especificada, uma vez que são necessárias para preparar vários doentes e serão utilizadas diariamente num ambiente clínico de rotina.
-
Compatibilidade com a higiene e a desinfeção: Os materiais em contacto com o paciente são escolhidos com base na resistência aos desinfectantes hospitalares comuns e ao reprocessamento repetido.
-
Sistemas de segurança integrados: Os alarmes, a proteção contra sobrepressão e a deteção de fugas reduzem os riscos durante a terapia.
-
Conformidade documentada: A autorização regulamentar (FDA 510(k)) e provas documentadas em relação a normas internacionalmente aceites (ISO/IEC) estão disponíveis mediante pedido.
Regulamentação da FDA e classificação de dispositivos
Nos EUA, a maioria dos sistemas IPC para os membros nos EUA está sob a regulamentação da Administração de Alimentos e Medicamentos (FDA) como Classe II dispositivos médicos e são autorizados pela 510(k) com o código de produto JOW (mangas/controladores de membros compressíveis para profilaxia da TVP e apoio à circulação). Numerosos resumos 510(k) classificam o JOW como um Classe II dispositivo, definindo assim a categoria e as indicações de utilização comum, como a profilaxia da TVP ou a gestão do edema dos membros.
Os fabricantes devem também aderir ao Regulamento relativo ao sistema de qualidade descrito na 21 CFR Parte 820, que faz parte do programa de controlo de dispositivos da FDA boas práticas de fabrico actuais (CGMP) abrangendo controlos de conceção, compras, produção, CAPA e manutenção. A partir de 2025, a FDA adoptou a versão actualizada da norma de Qualidade Regulamento do Sistema de Gestão (QMSR) que incorpora ISO 13485:2016. Isto alinha a norma dos EUA sobre os requisitos de qualidade com a norma internacional, mantendo simultaneamente os requisitos específicos da FDA. As instalações nos EUA devem garantir que os seus parceiros da cadeia de fornecimento mantêm um Sistema de Gestão da Qualidade (SGQ) em conformidade com a norma ISO 13485 que cumpra o 21 CFR 820 e o QMSR.
UDI (Identificação Única do Dispositivo) é também uma obrigação: a maioria dos rótulos de dispositivos tem de ter um UDI legível por máquina e por pessoa, e os atributos principais têm de ser apresentados à GUDID para a cadeia de abastecimento e a rastreabilidade no local de prestação de cuidados.
Por fim, o rotulagem e instruções de utilização (IFU) deve descrever adequadamente em etapas operacionais (a documentação de risco deve ser consistente com a da submissão 510(k)) a documentação que contém as indicações, contra-indicações e advertências, incluindo as etapas de operação e manutenção, risco e exposição. A autorização da FDA garante que o dispositivo é seguro e eficaz, tendo em conta as indicações declaradas, e que os principais riscos foram abordados de acordo com o dossier de pré-comercialização, que inclui a biocompatibilidade, a segurança eléctrica e outros riscos fundamentais.
Segurança eléctrica e electromagnética (série IEC 60601)
Os sistemas IPC médicos são equipamento médico elétrico e deve ser testado de acordo com o IEC 60601 família.
-
IEC 60601-1 (segurança geral e desempenho essencial): segurança eléctrica/mecânica fundamental (correntes de fuga, rigidez dieléctrica, estabilidade mecânica, temperatura, etc.).
-
IEC 60601-1-2 (Compatibilidade electromagnética, CEM): imunidade do dispositivo a descargas electrostáticas, radiofrequências (RF) irradiadas e conduzidas, disparos de picos e explosões e contenção da CEM para garantir que o sistema do dispositivo não interfere e não é interferido por outros dispositivos no ambiente clínico.
-
IEC 60601-1-8 (Sistemas de alarmes médicos, aplicáveis): âmbito, nível e sinalização sonora/visual consistente para condições críticas/alarmes (por exemplo, desconexão da mangueira, falhas de pressão, etc.).
Com base nas normas acima referidas, os hospitais podem prever determinados comportamentos relativos a dispositivos IPC de nível clínico, demonstrados nestas caraterísticas de segurança explícitas:
-
Proteção contra sobrepressãoLimitação/alívio automático da compressão para evitar a sobrecompressão (por exemplo, 120-130 mm Hg), rampas de pressão previsíveis e controláveis.
-
Funcionamento à prova de falhasA segurança de um sistema de segurança de corte de energia em mangas despressurizadas e passos controláveis para reiniciar.
-
Alarmes e indicadoresReconhecimento de desconexão clinicamente crítica, condições de pressão fora do intervalo, mau funcionamento grave do sistema em sinais sonoros e visíveis concebidos em conformidade com a norma 60601-1-8 para reconhecimento em ambientes com vários dispositivos.
Não se trata de extras de marketing, mas sim de controlos de risco derivado do quadro da norma IEC 60601.
Biocompatibilidade e materiais (ISO 10993)
Todos os materiais que entram em contacto com o doente, como mangas interiores, interfaces de mangueiras e punhos, devem provar biocompatibilidade sob ISO 10993 (avaliação biológica dos dispositivos médicos). Para os dispositivos que entram em contacto com a pele e são protegidos por mangas para as pernas, os critérios biológicos para a avaliação de riscos ao abrigo da norma ISO 10993-1 e da orientação 2023 da FDA são citotoxicidade, irritaçãoe sensibilização. As instalações são encorajadas a obter a justificação da biocompatibilidade e os resultados dos testes junto do fabricante.
Expectativas práticas:
-
Sem látex e hipoalergénico superfícies de contacto.
-
Resistência química a limpeza frequente que é feita com desinfectantes de qualidade hospitalar.
-
Não se verificará degradação química nem pegajosidade das superfícies após os ciclos de limpeza especificados (tal como verificado durante o controlo da conceção e documentado nas instruções de utilização).
Controlo de Infeção e Normas de Higiene
Os fabricantes incentivam o reprocessamento simplificado de botas de compressão para utilização em vários doentes. Este reprocessamento em linha das mangas é efectuado de acordo com as orientações da FDA sobre validação e rotulagem das instruções de limpeza/desinfeção para dispositivos reutilizáveis. Os fabricantes devem fornecer instruções de limpeza e desinfeção que possam ser feitas com os produtos químicos e ferramentas disponíveis que estão sob o controlo dos utilizadores finais.
O que as instalações devem procurar:
- Mangas que são amovível e ou lavável/reutilizável (com fases de desinfeção validadas) ou designados utilização num único doente.
- Compatibilidade dos materiais com substâncias comuns (por exemplo, álcoois, compostos de amónio quaternário e soluções de cloro de baixo nível) garante que não ocorre descoloração, fissuração ou rigidez.
- Caraterísticas de conceção que reduzam a acumulação de humidade nas mangueiras e válvulas e que facilitem a limpeza e secagem completas entre utilizações são essenciais.
-
Instruções claras de reprocessamento (quem, o quê, quanto tempo, quantos ciclos e verificação da remoção da sujidade ou da exposição ao desinfetante), idealmente alinhados com Documentos de consenso da AAMI tais como AAMI TIR12 e AAMI ST98 sobre a validação da limpeza.
Parâmetros de desempenho técnico (típicos para utilização clínica)
| Parâmetro |
Gama recomendada / Descrição |
Considerações de segurança |
| Gama de pressão |
30-120 mmHg, regulável por câmara ou programa |
Proteção contra sobrepressão deve limitar > ~130 mmHg |
| Ciclo de Inflação/Deflação |
30-60 s inflação / 30-45 s deflação típica |
Distribuição uniforme do ar; curvas de pressão consistentes |
| Câmaras/Canais |
4-6 câmaras de ar com controlo independente |
Compressão de gradiente uniforme; modos personalizáveis |
| Proteção contra sobrepressão |
Mecânica válvula de alívio + pressão sensor controlo |
Previne a pressão excessiva nos membros e a isquemia |
| Tipos de alarme |
Visual (LED/LCD) + Audível |
Alertas de desconexão da mangueira, fuga, falha de pressão |
| Segurança contra falhas de energia |
Auto-despressurização + reiniciar a memória |
Garante a segurança em caso de falha de energia a meio do ciclo |
| Componentes substituíveis |
Mangas e mangueiras substituível no terreno |
Em clínicas com muito movimento, planear a substituição a cada 3-6 meses com base no desgaste e nas IFU |
Nota: Os intervalos reflectem típico do sector definições clínicas; os valores específicos devem seguir as instruções de utilização do dispositivo e o protocolo do médico.
Estas caraterísticas de desempenho enquadram-se nos conceitos de desempenho essencial da norma IEC 60601 e nos controlos de risco da FDA para uma terapia segura e utilizável em ambientes partilhados.
Aplicações clínicas no desporto e na reabilitação
Quando um sistema IPC cumpre as normas acima referidas, torna-se uma ferramenta versátil em todas as áreas:
-
Centros de medicina desportiva: Para sessões de recuperação pós-treino para minimizar a dor e a fadiga subjectiva. Os parâmetros da sessão são ajustados em função da tolerância e do horário do atleta.
-
Reabilitação pós-operatória ou pós-lesão: Para o tratamento do edema dos membros para ajudar no retorno venoso durante a mobilização da reabilitação e para facilitar a participação ativa na terapia (segundo o critério do médico).
-
Clínicas de PT em ambulatório: Como complemento durante a recuperação ativa para favorecer o relaxamento antes da progressão da terapia e da terapia manual.
Em ambientes de reabilitação partilhados, cumprimento condições garantir um fornecimento de pressão exato, funcionamento tolerante a falhase reutilização higiénicaque são fundamentais para a segurança dos doentes, o rendimento e a manutenção económica.
Documentação e formação - o que as instalações devem solicitar
As equipas de aprovisionamento e biomédicas devem reunir os seguintes elementos antes da integração de um sistema:
-
Autorização FDA 510(k) (com o código do produto JOW) e as Indicações de Utilização para verificar as alegações clínicas.
-
Relatórios de ensaio IEC/ISO: 60601-1 (segurança), 60601-1-2 (CEM) e, se aplicável, 60601-1-8 (alarmes), para além da biocompatibilidade ISO 10993.
-
Certificações de qualidade: prova de conformidade com 21 CFR 820/QMSR e alinhamento com ISO 13485:2016.
-
Manutenção e calibração incluindo intervalos sugeridos e peças de substituição para mangas/mangueiras/filtros.
-
Reprocessamento IFU e resumo de validação que se alinhe com as diretrizes da FDA (agentes de limpeza/desinfeção, tempos de contacto, ciclos/contagens e critérios de inspeção) sobre reprocessamento.
-
Materiais de formação do pessoal e listas de verificação de competências que reflectem fluxos de trabalho clínicos do mundo real.
FAQ
Q1: As botas de compressão utilizadas em clínicas necessitam de autorização da FDA?
Sim. Os sistemas IPC para uso hospitalar/clínico são dispositivos médicos normalmente regulamentados como Classe II e são normalmente comercializados através de 510(k) com o código de produto JOW. Os resumos 510(k) estão disponíveis através do fornecedor.
P2: Que normas garantem a segurança eléctrica e a biocompatibilidade?
As normas de segurança eléctrica e biocompatível são as normas IEC 60601-1 e 60601-1-2; a norma 60601-1-8 descreve o design do alarme (se utilizado). Os materiais que entram em contacto com o doente são avaliados de acordo com a norma ISO 10993 e a orientação de biocompatibilidade 2023 da FDA.
Q3: Com que frequência devem ser substituídas as mangas de compressão em utilização hospitalar?
De acordo com as instruções de utilização do fabricante e com o programa de manutenção preventiva das suas instalações. Na prática, muitas clínicas orçamentam a substituição de mangas/mangueiras a cada 3-6 meses, incluindo em caso de utilização intensiva por vários doentes.
Q4: As botas de compressão de uso doméstico são aceitáveis em centros de reabilitação?
Não necessariamente. Produtos de consumo carecem frequentemente de testes IEC 60601 documentados, proteção robusta contra sobrepressão, IFUs de reprocessamento validadas e os controlos de qualidade/rastreabilidade (UDI, QMSR/ISO 13485) esperados em ambientes clínicos. Escolha dispositivos com documentação clínica completa e autorização 510(k).
P5: Que certificações devem as equipas de compras procurar?
-
FDA 510(k) para o modelo específico e a utilização prevista (JOW).
-
IEC 60601-1/-1-2/-1-8 relatórios de ensaio.
-
ISO 10993 provas de biocompatibilidade.
-
Qualidade: conformidade com 21 CFR 820/QMSR e ISO 13485:2016.
-
UDI implementação com listagem GUDID.
Conclusão
Para implantar botas de compressão clinicamente nos EUA, várias condições complementares exigem a conformidade dos sistemas: gestão da qualidade em dispositivos (21 CFR 820/QMSR, UDI) e fecho de nível da FDA, biocompatibilidade ISO 10993, instruções de reprocessamento de comando e controlo validadas e alinhadas com as práticas de prevenção de infecções hospitalares e segurança eléctrica e EMC ISO IEC 60601 (mais desempenho de alarme, quando aplicável). No seu conjunto, estas condições garantem a segurança dos doentes, resultados terapêuticos previsíveis e durabilidade sustentada em ambientes de reabilitação e medicina desportiva de elevada procura.
Os sistemas de terapia de compressão Senyang, concebidos e testados, cumprem as normas internacionais e oferecem soluções de recuperação seguras, fiáveis e eficazes.